


开放课题基金优秀成果系列专题(第三期)| 中国农业科学院兰州兽医研究所-爱生长寿首席科学家王帅团队:破解芽囊原虫与菌群互作关键密码
芽囊原虫载量介导非人灵长类动物肠道微生物群与其宿主内亚型多样性之间的关系
Blastocystis load mediates the gut microbiome associations with within-host diversity of Blastocystis in non-human primates

英文文献解读
▪期刊名称:ISME Communications(IF=6.6)
▪发表时间:2025年9月26日
▪通讯作者:王帅、牟文杰
▪单位:中国农业科学院兰州兽医研究所、兰州大学动物医学与生物安全学院、动物疫病防控国家重点实验室、广西长寿科技重点实验室、昆明亚灵生物科技有限公司、甘肃省动物寄生虫病重点实验室、湖南农业大学动物医学院寄生虫与媒介研究中心
▪研究支持:本研究获得2024年广西长寿科技重点实验室开放课题基金资助(课题编号:gxkllst-20241001),依托该实验室长寿人源菌株库资源与专业技术平台,完成罗伊氏乳杆菌干预试验与数据分析工作,为本研究顺利实施提供了有力保障与技术支撑。
▪原文链接:10.1093/ismeco/ycaf170
研究背景
芽囊原虫是一类广泛寄生于人类及动物肠道的真核生物,隶属于不等鞭毛类,类群内物种多样。该原虫呈全球分布,流行率在不同人群中差异显著;在社会经济发展水平较低地区,流行率可接近100%。芽囊原虫对宿主健康的作用尚不明确。传统观点将其视为肠道寄生虫,与肠易激综合征、炎症性肠病等多种胃肠道疾病相关。近期微生物组研究表明,芽囊原虫是人肠道中丰度最高的真核共生菌之一。越来越多证据提示其可能具有潜在益处,在健康人群中流行率更高。携带芽囊原虫的人体肠道菌群与餐后血糖反应改善、体脂降低、短期心脏代谢生物标志物更优、饮食习惯更健康等正向健康指标相关。
这些争议可能源于芽囊原虫高度的遗传多样性及其与肠道菌群的复杂互作作用。现有研究显示,芽囊原虫属至少包含44种亚型,宿主特异性较低;其中,人类中已鉴定出16种亚型,以ST1至ST4亚型最为常见。在非人灵长类中,既有人兽共患亚型(ST1–ST5、ST7、ST8、ST10),也有非人兽共患亚型(ST11、ST13、ST15、ST19)。值得注意的是,同一宿主内同时出现多种亚型(宿主内多样性)的现象,在动物与人类中均比以往认知更为普遍。芽囊原虫的致病性具有亚型特异性:例如ST1与ST4可缓解小鼠DSS诱导的结肠炎,而ST7则会加重病情。此外,最近研究显示芽囊原虫定植可改变肠道菌群组成,提示其对健康与疾病的影响可能与肠道细菌互作密切相关。不同芽囊原虫亚型的生物学特性各异,进一步增加了互作的复杂性。例如,ST4可对肠道共生菌发挥有益作用,并抑制致病菌普通拟杆菌;而ST7则通过破坏肠道菌群发挥致病作用。因此学界提出,与芽囊原虫相关的微生物组特征可能依赖于特定亚型。尽管如此,肠道菌群与不同亚型(尤其是宿主内共现模式)的互作研究仍十分匮乏。
本研究以食蟹猴为发现队列、猕猴为验证队列,在亚型分辨率下探究肠道菌群与芽囊原虫宿主内多样性的关系。与既往临床或人群研究不同,本研究严格排除其他常见肠道寄生虫的干扰,并利用圈养非人灵长类遗传背景、生活习性、环境、饮食均一的特点控制混杂因素。结合新队列动物实验等多维度手段,本研究揭示在宿主内异质性背景下,肠道菌群如何与芽囊原虫的绝对丰度及相对丰度相关联。
研究设计
2021-2022年期间,在云南省元江市共采集食蟹猴粪便样本348份、猕猴粪便样本72份。采用PCR结合实时荧光定量qPCR开展联合检测,结果显示受试动物芽囊原虫总体感染率高达97.9%。进一步剔除合并其他肠道寄生虫感染、患有胃肠道基础疾病及近期使用抗生素的干扰个体后,最终纳入126例芽囊原虫阳性个体作为后续研究队列。
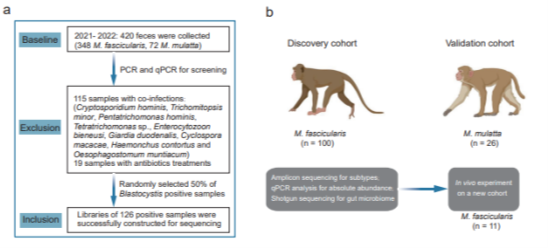
图1. 研究设计概述。(a)研究样本的纳入与排除标准。(b)研究队列及采用方法学概述。本研究使用了食蟹猴的发现队列、猕猴的验证队列、以及食蟹猴的干预队列。所有纳入样本均基于PCR、qPCR、扩增子测序和鸟枪法测序等多维度技术进行了全面分析。
本研究整合多组学技术、多元统计分析与动物体内干预实验开展机制探讨:依托宏基因组鸟枪法测序表征肠道微生物群落结构,基于SSU rRNA扩增子测序解析芽囊原虫亚型分布特征,通过qPCR完成病原体绝对丰度定量;结合模糊K均值聚类、置换多元方差分析(Permanova)、随机森林模型等统计学方法,辅以罗伊氏乳杆菌体内干预实验,系统阐明芽囊原虫亚型多样性、菌体丰度与肠道菌群间的互作调控关系,并通过食蟹猴模型队列验证核心研究结论。
研究结果
研究首先明确了非人灵长类动物体内芽囊原虫的亚型多样性特征。通过扩增子测序分析,共鉴定出65种操作分类单元(OTUs),聚类为ST1、ST2、ST3、ST5四种亚型(图2a、图S3及表S2),其中ST1和ST3为最常见亚型,分别在94.44%和98.41%的样本中检出(图2b)。主导亚型指样本中相对丰度最高的芽囊原虫(相对于样本中芽囊原虫总数量)(图2c)。多亚型共存现象极为普遍,占比超过90%,其中以ST1+ST2+ST3组合占比最高(60.32%),其次为ST1+ST3组合(26.19%)(图2d)。基于亚型相对丰度,研究将芽囊原虫定植模式划分为ST1主导型、ST3主导型、ST1/3均衡共存型三类(图2e与图S4),且ST1模式和ST3模式的流行率均高于ST1/3模式(图2f),这表明芽囊原虫种群内亚型之间存在竞争性相互作用(图2g)。Permanova分析表明,该共现模式不受宿主年龄、性别、BMI等因素影响(图2h,Permanova检验,P>0.05),以上结果证实,在食蟹猴与猕猴的感染个体中,芽囊原虫均可按共现模式划分。
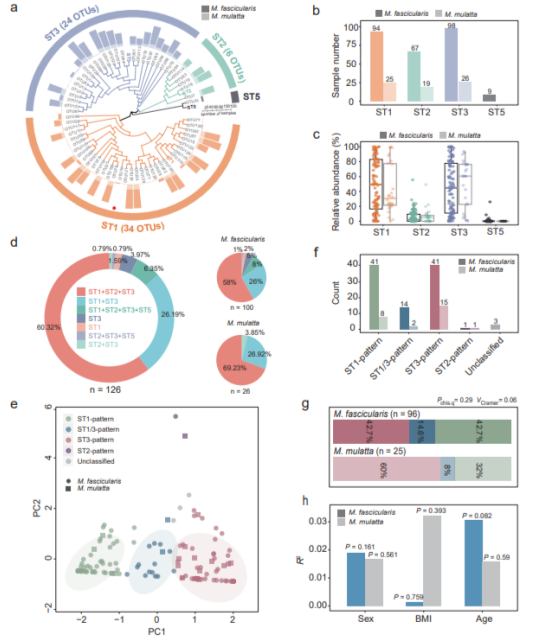
图2. 非人灵长类动物体内芽囊原虫共现模式的特征。(a) OTU水平芽囊原虫亚型多样性的系统发育树。带高亮颜色的OTU表示每个亚型的参考序列。柱状图显示扩增子测序中每个亚型在样本中出现的数量。(b) 每个芽囊原虫亚型的分布情况。(c) 每个亚型在样本中的相对丰度。(d) 非人灵长类动物体内芽囊原虫亚型共现(共存模式)的多样性。(e) 共现模式的分布。共现模式使用基于模糊K均值的方法进行聚类。(f) 每种模式下的样本数量。(g) 三种主要模式(ST1模式、ST1/3模式和ST3模式)的流行率。(h) 每个宿主变量(性别、BMI和年龄)对共现模式PCA的效应大小和显著性(置换多元方差分析)。R²值表示每个变量的效应大小。P值在图g中通过卡方检验获得,在图h中通过置换多元方差分析获得。箱线图表示第25百分位数、中位数和第75百分位数,须状线延伸至对应四分位间距的1.5倍。
进一步研究发现,芽囊原虫亚型共现模式与肠道微生物组结构显著相关。不同共现模式间的α多样性无显著差异(图3a);PCoA分析显示,各亚型共现模式间肠道微生物组存在显著差异(图3b,Permanova检验,P=0.008),且共现模式对肠道菌群变异的解释力高于宿主年龄、BMI、性别等协变量(图3c,Permanova检验,P=0.008);ST1模式样本的肠道微生物组成与ST3模式存在差异,与ST1/3模式更为相似。此外,通过JSD-PAM方法将食蟹猴肠道菌群分为ET1(瘤胃球菌科)和ET2(粘液乳杆菌属)两种肠型,二者差异显著(Permanova检验,P=0.001);肠型分析显示,不同共现模式与微生物结构显著相关(图3g,卡方检验,P=8.52e-5),其中ET1肠型富集于ST1、ST1/3模式,ET2肠型主要存在于ST3模式。MaAsLin2差异分析(控制混杂变量)发现,共现模式间有24种菌种丰度显著差异(图S5),其中ST1与ST3模式间有18种菌种差异显著。综上,芽囊原虫亚型共现模式与肠道微生物组组成及结构变异密切相关。
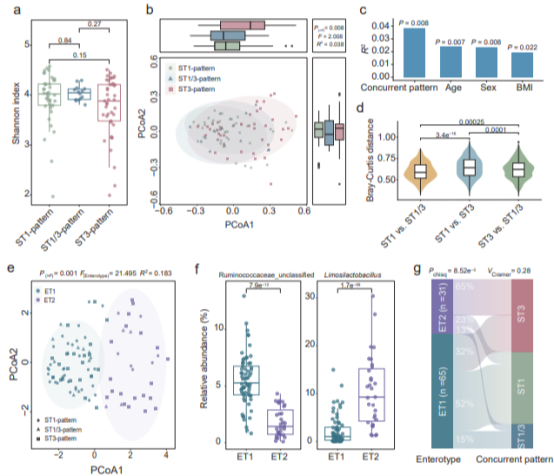
图3. 食蟹猴中不同共现模式下的肠道菌群特征。(a) 不同共现模式下的Shannon多样性指数。(b) 基于Bray-Curtis距离的物种水平肠道菌群主坐标分析(PCoA)。(c) 共现模式及样本协变量对PCoA分析的效应大小。每个变量的R²值通过置换多元方差分析计算得出。(d) 不同组间的Bray-Curtis距离比较。(e) 共现模式下的肠道菌群肠型。肠型通过Jensen-Shannon距离和基于中值点的聚类在属水平进行鉴定。(f) 肠型内Ruminococcaceae和Limosilactobacillus的相对丰度。(g) 肠型(ET1和ET2)与共现模式之间的关联。每个面板显示样本数量。b和e面板的分析中已调整混杂变量(性别、年龄和BMI)。P值计算方法如下:图a、d和f使用Wilcoxon秩和检验;图b、c和e使用置换多元方差检验;图g使用卡方检验。箱线图表示第25百分位数、中位数和第75百分位数,须状线延伸至对应四分位间距的1.5倍。
本研究进一步探究食蟹猴体内芽囊原虫共现模式与肠道微生物组的内在关联,证实芽囊原虫载量为介导二者关联的核心关键因素。Permanova分析结果显示,芽囊原虫总载量对肠道微生物组变异的解释力最强(图4a,P=0.002);其中,ST1及ST1/ST3模式样本的芽囊原虫含量显著高于ST3模式(图4b,Wilcoxon秩和检验,P<0.05),且ST1亚型相对丰度与芽囊原虫载量正相关,而ST3亚型则呈负相关(图4c,Spearman检验,P=2.3e-9和P=5.6e-7)。PCoA分析显示,第一主成分PCoA1与芽囊原虫载量显著相关(图4d,MaAsLin2,P=5.662e-6),且微生物组Bray-Curtis差异度与芽囊原虫绝对丰度变化显著相关(图4e,Spearman检验,P<2.2e-16)。进一步匹配并选取载量相当的ST1与ST3模式样本进行对比,两组间微生物群落结构无显著差异(图4f、4g,Permanova检验,P>0.05)。dbRDA分析显示,芽囊原虫载量对微生物β多样性具有显著独立影响(P=0.002),控制载量后共现模式无显著贡献(P=0.473)。因果中介分析进一步证实,芽囊原虫绝对丰度发挥关键中介效应(图4i,P<2e-16),而共现模式无直接影响(P=0.428)。将所有样本按芽囊原虫载量划分为轻、中、重度三组开展分层验证,同一载量组内不同共现模式微生物组无统计学差异,最终明确:芽囊原虫载量是决定亚型共现模式与肠道微生物组关联的核心驱动因素(图S1、S2)。
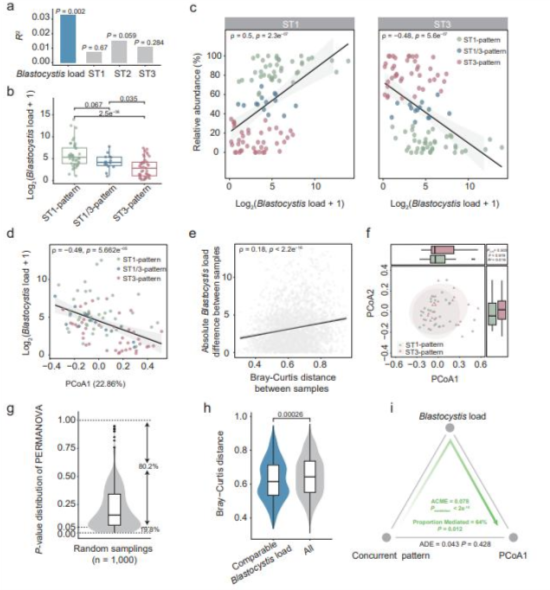
图4. 芽囊原虫载量解释了食蟹猴中共现模式与肠道菌群的关联。(a) 芽囊原虫绝对丰度及各亚型相对丰度与共现模式相关,对肠道菌群PCoA分析(图3b)的效应大小(置换多元方差分析)。(b) 各共现模式下芽囊原虫的绝对丰度。Y轴为Log2转换值。(c) 样本中ST1(或ST3)相对丰度与芽囊原虫总载量的Spearman相关性。(d) 芽囊原虫载量与PCoA分析中第一主坐标(PCoA1,图3b)的Spearman相关性。(e) Bray-Curtis距离与芽囊原虫载量的Spearman相关性。(f) 对ST1模式和ST3模式样本进行Bray-Curtis距离的PCoA分析,确保两组样本的芽囊原虫载量可比较。(g) 通过自助抽样(n = 1,000)进行置换多元方差分析的P值分布。(h) 在绝对丰度可比的样本中,ST1模式与ST3模式之间的Bray-Curtis距离。(i) 中介效应分析显示ST1和ST3模式下共现模式、肠道菌群PCoA1与芽囊原虫载量之间的关系。d和f面板的分析已调整混杂变量(性别、年龄和BMI)。P值计算方法如下:图a和f:置换多元方差检验;图b和h:Wilcoxon秩和检验;图d:MaAsLin2分析;图i:中介效应分析;图c和e:Spearman秩相关系数检验。箱线图表示第25百分位数、中位数和第75百分位数,须状线延伸至对应四分位间距的1.5倍。
研究进一步证实,乳酸菌可显著下调芽囊原虫绝对载量。控制宿主协变量后,MaAsLin2分析鉴定出92种与芽囊原虫强共现的细菌,罗伊氏乳杆菌等乳酸菌与芽囊原虫载量呈显著负相关,ET2肠型(粘液乳杆菌属)肠道菌群的芽囊原虫载量显著低于ET1肠型(瘤胃球菌科)(图5c,MaAsLin2,P=5.611e-4);ST1与ST3模式间乳酸菌水平的差异,因芽囊原虫载量不同介导,均衡载量后差异消失(图5d,Wilcoxon秩和检验,P=0.02和P>0.05)。对11只食蟹猴进行21天口服灌胃罗伊氏乳杆菌(1×10¹⁰ CFU/天/只)处理后,粪便中芽囊原虫载量显著减少(图5f,Wilcoxon符号秩检验,P<0.05),验证了乳酸菌的体内抑制作用,与体外研究结果一致。
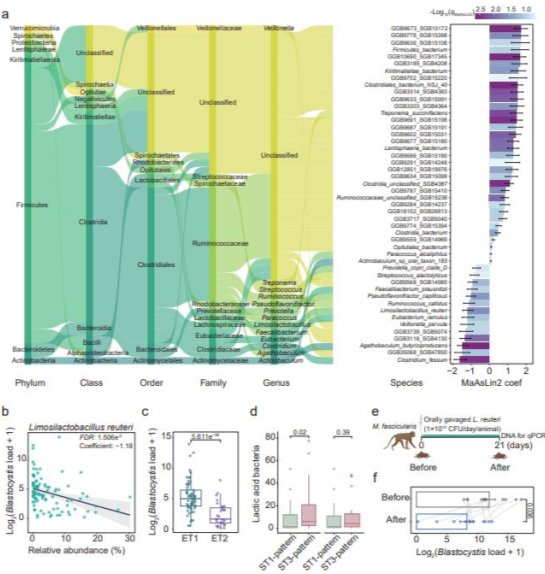
图5. 乳酸菌对食蟹猴芽囊原虫载量的影响。(a) MaAsLin2分析中物种水平微生物分类单元与芽囊原虫载量的关联。展示了按q值排名(q < 0.1)的主要分类单元,分别显示不同水平。(b) MaAsLin2分析中Limosilactobacillus reuteri相对丰度与芽囊原虫载量的相关性。(c) 不同肠型(ET1和ET2)样本之间芽囊原虫载量的比较。(d) 对于芽囊原虫载量可比的样本,ST1模式与ST3模式中乳酸菌(Lactobacillus和Limosilactobacillus)的相对丰度。(e) 食蟹猴独立队列的实验设计。每天口服给予L.reuteri。(f) 实验前后芽囊原虫载量的变化。使用qPCR检测粪便中芽囊原虫的丰度。a、b和c面板的分析已使用MaAsLin2调整混杂变量(性别、年龄和BMI)。P值或FDR计算方法如下:图a、b和c:MaAsLin2;图d:Wilcoxon秩和检验;图f:Wilcoxon配对秩和检验。箱线图表示第25百分位数、中位数和第75百分位数,须状线延伸至对应四分位间距的1.5倍。图a和f显示数据为均值 ± 标准差(mean ± SD)。
芽囊原虫载量与肠道微生物群的关联在非人灵长类动物中具有普遍性和预测性。食蟹猴肠道微生物组成与芽囊原虫丰度密切相关,猕猴队列重复分析呈现相似趋势,证实二者关联具有普遍性(图6a-c),且罗伊氏乳杆菌高丰度时芽囊原虫载量显著降低(图6d,MaAsLin2,P=5.650e-4)。基于微生物特征构建的随机森林模型,可有效预测食蟹猴(测试集、验证集)及猕猴独立队列的芽囊原虫载量,证实肠道微生物组对芽囊原虫载量具有预测作用(图6e-g)。
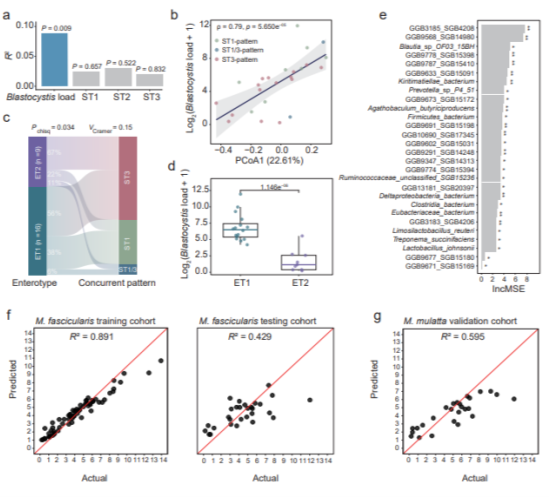
图6. 肠道菌群组成可预测非人灵长类动物中芽囊原虫载量。(a)猕猴肠道菌群PCoA分析中每个变量的效应大小。每个变量的效应大小和显著性通过置换多元方差分析确定。(b)猕猴样本中芽囊原虫载量与微生物分析PCoA第一主坐标(PCoA1)的Spearman相关性。(c) 猕猴中肠型(ET1和ET2)与共现模式(ST1/3、ST1和ST3)之间的关联。(d)猕猴样本中ET1和ET2肠型的芽囊原虫载量。(e) 随机森林(RF)分析在发现队列数据集(n = 71)中鉴定出的标记(n = 28)。这些标记按平均平方误差增加百分比排序。(f) RF模型在预测食蟹猴训练集或测试集中的表现。(g) RF模型在预测独立验证队列猕猴中的表现。图b和d的分析已使用MaAsLin2调整混杂变量(性别、年龄和BMI)。P值计算方法如下:图a面板:置换多元方差分析;图b和d:MaAsLin2分析;图c:卡方检验。*P值<0.05;**P值<0.01。
讨论
本研究是首个聚焦芽囊原虫宿主体内混合亚型对肠道菌群影响的队列研究,发现非人灵长类动物宿主中混合亚型共存极为普遍(检出率超过90%),且亚型内存在高度遗传异质性,提示研究芽囊原虫相关微生物组需考充分虑该异质性。
绝对丰度是解析芽囊原虫与肠道微生物群互作的关键,不同芽囊原虫亚型的生物学特征(如生长速率、定植生态位等)存在差异,其与肠道菌群的关联也各不相同,而绝对丰度可有效反映这些亚型差异,该结论与既往人类队列及体外研究结果一致。
芽囊原虫绝对丰度与肠道微生物群存在双向作用:肠道菌群(尤其是乳酸菌)可显著抑制芽囊原虫生长与定植,其中罗伊氏乳杆菌具有潜在的防控应用价值;同时,芽囊原虫定植也可能改变肠道菌群的组成与多样性,二者互作的具体机制仍需进一步深入研究。
研究也存在一定局限性:缺乏充足的芽囊原虫阴性对照队列,罗伊氏乳杆菌干预实验样本量较小且未设置安慰剂对照。未来研究需扩大样本量、完善实验设计,深入解析乳酸菌调控芽囊原虫载量的作用机制,并在人群和野生非人灵长类种群中验证研究结论,推动研究成果的转化与应用。
综上所述,本研究系统阐明了芽囊原虫亚型多样性、绝对丰度与肠道微生物组三者的内在关联,揭示了“亚型共现模式—芽囊原虫载量—肠道微生物组”的级联介导通路,强调了在相关研究中纳入亚型多样性和绝对丰度指标的必要性,为肠道微生态互作机制研究提供了新思路与实验依据。
基金支持与研究意义
本研究获得2024年广西长寿科技重点实验室开放课题基金资助。研究以非人灵长类动物为模型,聚焦芽囊原虫载量、亚型多样性与肠道微生物群落的互作关联,首次阐明芽囊原虫载量是介导其亚型多样性与肠道菌群稳态关联的核心关键,有效填补了原生生物在长寿肠道微生态调控机制研究中的空白。同时,为本实验室长寿菌群与衰老机制研究提供全新科学假说与技术研究路径,构建“原生动物-肠道菌群-宿主衰老”的新型研究范式,助力实验室在微生态互作、衰老机制解析方向产出原创性、引领性科研成果。
